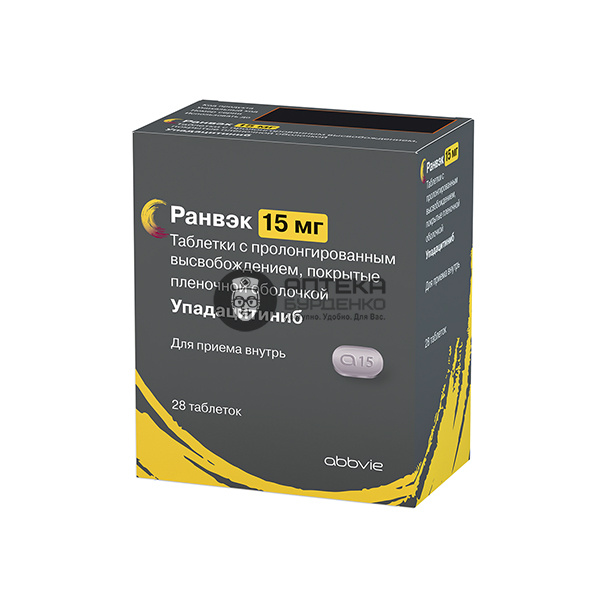
Производитель — ЭббВи Инк. (США)
Препарат — Ранвэк
Действующее вещество — Упадацитиниб
Срок годности – 2 года
Порядок отпуска – По рецепту
Сфера применения – Иммунодепрессанты (лечение ревматоидного артрита и др.)
Лекарственная форма – Таблетки пролонгированного действия, покрытые пленочной оболочкой
Оплата и способ получения - самовывоз
Оплата картой или наличными в аптеке
Состав
Действующее вещество: упадацитиниба гемигидрат (в пересчете на безводный упадацитиниб) – 15,4 (15.0) мг;
Вспомогательные вещества: целлюлоза микрокристаллическая, гипромеллоза 2208, 3550 мПа•с, маннитол, винная кислота, кремния диоксид коллоидный, магния стеарат;пленочное покрытие Опадрай II пурпурный (Opadry® II Purple): поливиниловый спирт, макрогол 3350, тальк, титана диоксид, железа оксид черный, железа оксид красный Е172.
Описание
Продолговатые двояковыпуклые таблетки, покрытые пленочной оболочкой, однородного фиолетового цвета с гравировкой «а15» на одной стороне.
Фармакотерапевтическая группа
Селективные иммунодепрессанты
Фармакодинамика
Механизм действияЯнус-киназы (JAK) являются важными внутриклеточными ферментами, которые участвуют в передаче сигналов цитокинов или факторов роста, а также вовлечены в широкий спектр клеточных процессов, включая воспалительные реакции, кроветворение и иммунный надзор. Семейство ферментов Янус-киназ представлено четырьмя JAK-белками: JAK1, JAK2, JAK3 и TYK2, которые работают в парах, фосфорилируя и активируя белки-переносчики сигнала и активаторы транскрипции (STAT). Процесс фосфорилирования, в свою очередь, модулирует экспрессию генов и функции клеток. JAK1 играет важную роль в передаче цитокинами сигналов воспаления, в то время как JAK2 важен для созревания эритроцитов, JAK3 принимает участие в иммунном надзоре и регуляции функции лимфоцитов.Упадацитиниб – селективный обратимый ингибитор JAK1. Упадацитиниб является более мощным ингибитором JAK1 по сравнению с JAK2 и JAK3. В исследованиях активности на культурах клеток с целью прогнозирования фармакодинамического ответа in vivo упадацитиниб демонстрировал селективность в отношении JAK1 в 50-70 раз выше, чем в отношении JAK2, и более чем в 100 раз выше, чем в отношении JAK3.Фармакодинамические эффектыИнгибирование ИЛ-6-индуцированного фосфорилирования STATS и ингибирование ИЛ-7-индуцированного фосфорилирования STAT5Прием упадацитиниба (в лекарственной форме с немедленным высвобождением) у здоровых добровольцев приводил к зависимому от дозы и концентрации ингибированию ИЛ-6-индуцированного (JAK1/JAK2) фосфорилирования STAT3 и ИЛ-7-индуцированного (JAK1/JAK3) фосфорилирования STAT5 в крови. Максимальное ингибирование наблюдалось через 1 час после приема препарата с возвращением значений показателей фосфорилирования до значений, близких к исходному уровню, по окончании применения препарата.ЛимфоцитыВо время лечения упадацитинибом наблюдалось небольшое временное увеличение среднего абсолютного количества лимфоцитов по сравнению с исходным уровнем вплоть до 36 недели. Количество лимфоцитов постепенно возвращалось к исходному или близкому к исходному уровню при продолжении лечения.ИммуноглобулиныВ контролируемом периоде во время терапии упадацитинибом наблюдалось небольшое снижение концентрации IgG и IgM в крови по сравнению с исходными значениями; однако средние значения на исходном уровне и во время всех визитов были в диапазоне нормальных значений.Высокочувствительный С-реактивный белокВо время первой недели терапии упадацитинибом происходило значительное снижение концентрации высокочувствительного С-реактивного белка по сравнению с исходным уровнем, данный эффект сохранялся на протяжении всего периода лечения.КардиоэлектрофизиологияВлияние упадацитиниба на длину интервала QTc оценивали у пациентов, получивших одну и несколько доз упадацитиниба. Упадацитиниб не вызывает удлинения интервала QTc в терапевтических и превышающих таковые концентрациях в плазме крови.
Фармакокинетика
В терапевтическом диапазоне доз концентрация упадацитиниба в плазме крови пропорциональна дозе. Препарат достигает равновесных концентраций в плазме крови в течение 4х дней с незначительным аккумулированием после применения один раз в сутки в течение нескольких дней. Фармакокинетические свойства препарата РАНВЭК представлены в Таблице 1.
Таблица 1. Фармакокинетические свойства препарата РАНВЭК
| Всасывание | |
|---|---|
| Тmax (ч) | 2-4 |
| Влияние пищи с высоким содержанием жиров(по сравнению с приемом натощак) | Клинически значимое влияние отсутствуетAUC: ↑ 29%, Сmax ↑ 39% |
| Распределение | |
| Связывание с белками плазмы крови (%) | 52 |
| Коэффициент распределения лекарственноговещества в крови/плазме | 1,0 |
| Метаболизм | |
| Метаболизм | CYP3A, CYP2D6 (незначительно)Активные метаболиты отсутствуют |
| Выведение | |
| Период полувыведения в конечной фазе t1/2 (ч) | 9-14 |
| Выведение с мочой в неизменном виде (%)а | 24 |
| Выведение с калом в неизменном виде (%)а | 38 |
| Выведение в виде метаболитов (%)а | 34 |
| а На основании введения единичной дозы раствора [14С] упадацитиниба немедленного высвобождения в исследовании массового баланса. | |
Особые группы пациентовМасса тела, пол, раса, возрастМасса тела, пол, раса, этническая принадлежность и возраст не оказывали клинически значимого влияния на концентрацию упадацитиниба в плазме крови.Пациенты с нарушением функции почекНарушение функции почек не оказывает клинически значимого влияния на концентрацию упадацитиниба в плазме крови. Значение AUC упадацитиниба было на 18%, 33% и 44% выше у пациентов с нарушением функции почек легкой, средней и тяжелой степени соответственно по сравнению с таковым у пациентов с нормальной функцией почек. Значение Сmax упадацитиниба у пациентов с нормальной функцией почек было сходным с таковым у пациентов с нарушенной функцией почек.Пациенты с нарушением функции печениНарушение функции печени легкой (класс А по шкале Чайлд-Пью) и средней (класс В по шкале Чайлд-Пью) степени тяжести не оказывает клинически значимого влияния на концентрацию упадацитиниба в плазме крови. Значение AUC упадацитиниба было на 28% и 24% выше у пациентов с нарушением функции печени легкой и средней степени соответственно по сравнению с таковым у пациентов с нормальной функцией печени. Значение Сmax упадацитиниба оставалось неизменным у пациентов с нарушением функции печени легкой степени тяжести и увеличивалось на 43% у пациентов с нарушением функции печени средней степени тяжести по сравнению с нормальной функцией печени. Влияние упадацитиниба у пациентов с тяжелым (класс С по шкале Чайлд-Пью) нарушением функции печени не изучалось.
Взаимодействие с другими лекарственными препаратами
Метаболизм упадацитиниба in vitro опосредован цитохромом CYP3A при минимальном участии цитохрома CYP2D6. Влияние совместного применения с другими препаратами на концентрацию упадацитиниба в плазме крови представлено в Таблице 2.
Таблица 2. Результаты исследования фармакокинетики упадацитиниба при совместном применении с другими лекарственными препаратами
| Совместно применяемый препарат | Режим дозирования совместно применяемого препарата | Режимдозированияупадацитиниба | N | Отношение (90% ДИ)a | Клиническийэффект | |
|---|---|---|---|---|---|---|
| Сmax | AUC | |||||
| Кетоконазол | 400 мг 1 р/сут×6 дней | 3 мгоднократноb | 11 | 1,70(1,55-1,89) | 1,75(1,62-1,88) | При длительном лечении применять с осторожностью |
| Рифампицин | 600 мг 1 р/сут×9 дней | 12 мгоднократноb | 12 | 0,49(0,44-0,55) | 0,39(0,37-0,42) | Может снизить эффективность |
| ДИ – доверительный интервалa Сравнение соотношения значений Сmax и AUC при совместном применении препарата с упадацитинибом по сравнению с применением упадацитиниба без совместного применения с другими лекарственными препаратами.b Упадацитиниб применялся в лекарственной форме с немедленным высвобождением. | ||||||
Метотрексат, ингибиторы ОАТР1В и лекарственные препараты, изменяющие pH (например, антациды или ингибиторы протонной помпы), не оказывают влияния на содержание упадацитиниба в плазме крови. Метаболический фенотип, связанный с активностью CYP2D6, не оказывает влияния на фармакокинетику упадацитиниба, что означает, что ингибиторы CYP2D6 не оказывают клинически значимого влияния на концентрацию упадацитиниба в плазме крови.Влияние упадацитиниба на концентрации других лекарственных препаратов в плазме крови приведено в Таблице 3.
Таблица 3. Изменение фармакокинетики совместно применяемых лекарственных препаратов в присутствии упадацитиниба
| Совместно применяемый препарат | Режим дозирования совместно применяемого препарата | Режимдозированияупадацитиниба | N | Отношение (90% ДИ)a | Клиническийэффект | |
|---|---|---|---|---|---|---|
| Сmax | AUC | |||||
| Мидазолам | 5 мгоднократно | 30 мг 1 р/сут×10 дней | 20 | 0,74(0,68-0,80) | 0,74(0,68-0,80) | Коррекция дозы не требуется |
| Розувастатин | 5 мгоднократно | 30 мг 1 р/сут×10 дней | 12 | 0,77(0,63-0,94) | 0,67(0,56-0,82) | Коррекция дозы не требуется |
| Аторвастатин | 10 мгоднократно | 30 мг 1 р/сут×10 дней | 24 | 0,88(0,79-0,97) | 0,77(0,70-0,85) | Коррекция дозы не требуется |
| ДИ – доверительный интервалa Сравнение соотношения значений Сmax и AUC при совместном применении препарата с упадацитинибом по сравнению с применением препарата без совместного применения с упадацитинибом.Упадацитиниб не оказывает клинически значимого влияния на концентрацию в плазме крови этинилэстрадиола, левоноргестрела, метотрексата или препаратов, являющихся субстратами цитохрома CYP1A2, CYP2B6, CYP2D6, CYP2C19 и CYP2C9. | ||||||
Краткая информация о клинических исследованияхЭффективность и безопасность применения препарата РАНВЭК в дозе 15 мг 1 раз в сутки оценивалась в пяти рандомизированных двойных слепых мультицентровых исследованиях фазы 3 у взрослых пациентов с ревматоидным артритом от умеренной до высокой активности заболевания.Препарат РАНВЭК сравнивался с плацебо в исследованиях SELECT-COMPARE, SELECT-NEXT и SELECT-BEYOND; метотрексатом – в исследованиях SELECT-EARLY и SELECT-MONOTHERAPY; адалимумабом – в исследовании SELECT-COMPARE.Изучаемая популяция включала следующих пациентов:
Во всех исследованиях значительно большее количество пациентов, получавших препарат РАНВЭК в дозе 15 мг, достигали ответов ACR20, ACR50 и ACR70 через 12 недель по сравнению с группами контроля (плацебо, метотрексат и адалимумаб), за исключением ACR70 в исследовании SELECT-BEYOND.По всем параметрам отмечено быстрое наступление эффекта от лечения с достоверной разницей по ACR20, отмеченной на первой неделе, с последующим его нарастанием в течение 12 недель. Поддержание устойчивого ответа на лечение (в комбинации с метотрексатом или в режиме монотерапии) по параметрам ACR20/50/70 наблюдалось не менее 1-го года. Лечение препаратом РАНВЭК в дозе 15 мг в монотерапии или в комбинации с традиционными БПВП приводило к статистически достоверному улучшению индивидуальных компонентов шкалы ACR. включая число болезненных, припухших суставов, оценку пациентом и врачом общего состояния здоровья, HAQ-DI, оценку боли и уровень высокочувствительного С-реактивного белка по сравнению с плацебо или метотрексатом. Во всех исследованиях была отмечена достоверно более высокая частота достижения ремиссии по индексу DAS28-CPB <2,6 в группе лечения препаратом РАНВЭК в дозе 15 мг по сравнению с группами контроля. Во всех исследованиях лечение препаратом РАНВЭК в дозе 15 мг приводило к достоверному уменьшению продолжительности и выраженности утренней скованности по сравнению с плацебо и метотрексатом. Лечение препаратом РАНВЭК в дозе 15 мг приводило к достоверному замедлению прогрессирования структурного повреждения суставов по сравнению с плацебо на неделе 26 и 48 в исследовании SELECT-COMPARE, а также в режиме монотерапии по сравнению с метотрексатом на неделе 24 в исследовании SELECT-EARLY. Доля пациентов без рентгенологического прогрессирования (изменение mTSS ≤0) при лечении препаратом РАНВЭК 15 мг была достоверно выше по сравнению с плацебо на неделе 26 и 48 и по сравнению с метотрексатом на неделе 24.
Показания
Лечение ревматоидного артрита умеренной и высокой активности у взрослых пациентов.
Способ применения и дозы
Для приема внутрь.Таблетку следует глотать целиком, не разжевывая, не ломая и не измельчая.
Рекомендованная доза
Рекомендованная доза препарата РАНВЭК составляет 15 мг один раз в сутки независимо от приема пищи.Препарат РАНВЭК может применяться в качестве монотерапии или в комбинации с метотрексатом или другими традиционными БПВП.Не рекомендуется начинать терапию препаратом РАНВЭК у пациентов с абсолютным числом лимфоцитов менее 500 клеток/мм³. абсолютным числом нейтрофилов менее 1000 клеток/мм³ или с уровнем гемоглобина менее 8 г/дл.
Пропуск приема препарата
В случае пропуска приема препарата РАНВЭК его необходимо принять как можно скорее.Очередную запланированную дозу необходимо принять в соответствии с запланированным графиком.
Прекращение приема препарата
Терапию препаратом РАНВЭК необходимо прекратить в случае развития у пациента тяжелой инфекции на время, пока не будет обеспечен контроль инфекции.Может потребоваться прекращение терапии в связи с отклонениями лабораторных показателей (см. Таблицу 4).
Таблица 4. Рекомендованное прекращение приема препарата в связи с отклонениями лабораторных показателей
| Лабораторныепоказатели | Рекомендации |
|---|---|
| Абсолютное число нейтрофилов (АЧН) | Лечение следует прервать, если показатель АЧН ниже 1000 клеток/мм³, но можно возобновить при превышении показателем данного порогового значения |
| Абсолютное число лимфоцитов (АЧЛ) | Лечение следует прервать, если показатель АЧЛ ниже 500 клеток/мм³, но можно возобновить при превышении показателем данного порогового значения |
| Гемоглобин (Hb) | Лечение следует прервать, если показатель Hb ниже 8 г/дл, но можно возобновить при превышении показателем данного порогового значения |
| Трансаминазы печени | Лечение следует временно прервать при подозрении на медикаментозное поражение печени |
Особые группы пациентовПациенты с нарушением функции почекВыведение упадацитиниба в значительной степени осуществляется посредством внепочечного клиренса.Пациентам с нарушением функции почек легкой, умеренной или тяжелой степени коррекция дозы препарата не требуется. Исследования применения препарата РАНВЭК у пациентов с терминальной стадией болезни почек не проводились. Предполагается, что гемодиализ не оказывает клинически значимого влияния концентрацию упадацитиниба в плазме крови.Пациенты с нарушением функции печениПациентам с нарушением функции печени легкой (класс А по шкале Чайлд-Пью) и средней (класс В по шкале Чайлд-Пью) степени тяжести коррекция дозы не требуется.Применение препарата РАНВЭК не рекомендовано у пациентов с тяжелым (класс С по шкале Чайлд-Пью) нарушением функции печени.Применение у пациентов пожилого возрастаИз 4381 пациентов, получавших лечение в пяти клинических исследованиях фазы 3, в общей сложности 906 пациентов с ревматоидным артритом были в возрасте 65 лет и старше, в том числе 146 пациентов в возрасте 75 лет и старше. Не наблюдалось различий в эффективности между пациентами пожилого и молодого возраста. Однако побочные эффекты чаще наблюдались у людей пожилого возраста.ДетиОтсутствуют данные по безопасности и эффективности применения препарата РАНВЭК у детей и подростков в возрасте до 18 лет.
Применение при беременности и кормлении грудью
Беременность
Данные о применении упадацитиниба у беременных женщин ограничены. Полученных данных недостаточно для информирования о рисках развития врожденных дефектов и выкидышей, связанных с применением данного лекарственного препарата.Согласно результатам исследований на животных, упадацитиниб может оказывать влияние на развитие плода.В эмбриофетальных исследованиях токсического воздействия препарата у крыс и кроликов упадацитиниб оказывал тератогенное действие в случае, если животные получали упадацитиниб в период органогенеза в дозе, в 1,6 и 15 раз превышающей клиническую дозу (15 мг) для крыс и кроликов соответственно. Далее, согласно результатам исследования пре- и постнатального развития на крысах, применение упадацитиниба не оказывало токсического воздействия на самок и детенышей.Предполагаемый риск развития основных врожденных дефектов и выкидышей для беременных женщин неизвестен. Во время любой беременности сохраняется риск развития врожденного дефекта, выкидыша или других неблагоприятных последствий.Клинические соображенияРиск для матери и/или эмбриона/плода, связанный с болезньюОпубликованные данные свидетельствуют о том, что повышение активности заболевания связано с риском развития неблагоприятных исходов беременности у женщин с ревматоидным артритом. Неблагоприятные исходы беременности включают преждевременные роды (до 37 недели беременности), низкую массу тела при рождении (менее 2500 г) и малый вес для гестационного возраста при рождении.Данные, полученные в ходе исследований на животныхВ исследованиях на крысах и кроликах была продемонстрирована тератогенность упадацитиниба при введении животным в дозе, в 1,6 и 15 раз превышающей клиническую дозу 15 мг (дозы для перорального введения материнским особям составляли 4 мг/кг/сутки и 25 мг/кг/сутки соответственно и были рассчитаны на основании значения AUC).В двух исследованиях эмбриофетального развития на крысах введение препарата животным осуществляли в период органогенеза с 6-го по 17-й день беременности. Упадацитиниб демонстрировал тератогенность у крыс на всех исследованных дозах, за исключением самой низкой – 1,5 мг/кг/сутки. При введении доз 4, 5, 25 и 75 мг/кг/сутки прием упадацитиниба приводил к увеличению частоты развития деформации плечевой кости и лопаточной кости. Кроме того, введение дозы 75 мг/кг/сутки приводило к увеличению частоты развития деформации костей передних и задних конечностей. Кроме того, при приеме доз 25 и 75 мг/кг/сутки наблюдалось увеличение частоты деформации ребер и нарушений развития скелета, которое также было связано с применением упадацитиниба.В исследовании эмбриофетального развития на кроликах введение препарата животным осуществляли в период органогенеза с 7-го по 19-й день беременности. Упадацитиниб демонстрировал тератогенность в дозе 25 мг/кг/сутки. Среди наблюдавшихся у кроликов нарушений развития, связанных с применением препарата в дозе 25 мг/кг/сутки, было отмечено увеличение частоты постимплантационной гибели плода, увеличение общей частоты и частоты ранней резорбции зародыша, снижение массы тела плода и увеличение частоты развития пороков сердца. Кроме того, в группе животных, получавших дозу 25 мг/кг/сутки, наблюдалось токсическое действие препарата на женские особи, выражавшееся в снижении массы тела животных и потребления пищи, а также увеличении частоты самопроизвольных абортов.В исследовании пре- и постнатального развития на крысах оценивали развитие потомства при условии, что материнские особи подвергались воздействию препарата с момента имплантации и далее на протяжении вскармливания до момента прекращения вскармливания детенышей. Поскольку развитие отклонений, вызванных действием лекарственного препарата в данный период времени, может быть отложенным, наблюдения продолжали до наступления половой зрелости потомства. Препарат вводили материнским особям, начиная с 6-го дня беременности по 20-й день вскармливания. Ни на одном из уровней дозы упадацитиниб не оказывал действия на конечные точки, связанные с поведением и репродуктивной функцией материнских особей и потомства.
Период грудного вскармливания
Неизвестно, выделяется ли упадацитиниб или его метаболиты с грудным молоком человека. Доступные данные исследований фармакодинамики и токсического воздействия препарата на животных показали выделение упадацитиниба в молоко.Нельзя исключить риск для новорожденных и детей грудного возраста.Не следует применять препарат РАНВЭК во время грудного вскармливания.Данные, полученные в ходе исследований на животныхПосле введения упадацитиниба кормящим самкам крыс концентрация упадацитиниба в молоке примерно в 30 раз превышала содержание упадацитиниба в плазме крови материнской особи. Около 97% выводимого с молоком вещества представляло собой исходный лекарственный препарат.
Женщины и мужчины с репродуктивным потенциалом
КонтрацепцияВ исследованиях эмбриофетального развития на животных упадацитиниб оказывал тератогенное действие на крыс и кроликов.Женщинам с сохраненной детородной функцией необходимо использовать надежные методы контрацепции во время применения препарата РАНВЭК и, по меньшей мере, в течение 4-х недель после окончания лечения.ФертильностьИсследования у животных не показали негативного воздействия упадацитиниба на репродуктивную функцию самцов и самок с репродуктивным потенциалом.
Противопоказания
С осторожностью
Побочные действия
Опыт клинических исследованийПоскольку клинические исследования проводятся в разных условиях, частота нежелательных явлений, наблюдаемая в клинических исследованиях лекарственного препарата, не может напрямую сравниваться с показателями в клинических исследованиях другого лекарственного препарата и может не отражать показатели, наблюдаемые в практике.Всего в рамках клинических исследований 4443 пациента с ревматоидным артритом получали терапию упадацитинибом, что соответствует 5263 пациенто-лет. Из всех пациентов 2972 принимали препарат в течение, по крайней мере, одного года. В исследованиях 3-й фазы 2630 пациентов получали, по крайней мере, 1 дозу лекарственного препарата 15 мг, из которых 1607 пациентов принимали его в течение одного года.Были объединены данные трех плацебо-контролируемых исследований (1035 пациентов, принимавшие по 15 мг препарата 1 раз в день, и 1042 пациентов, принимавших плацебо), для оценки безопасности применения лекарственного препарата в дозе 15 мг в сравнении с плацебо в течение 12-14 недель с момента начала терапии.
Таблица 5. Частота развития нежелательных реакций (≥ 1%) у пациентов с ревматоидным артритом, получавших терапию препаратом РАНВЭК в дозе 15 мг в плацебо-контролируемых исследованиях
| Нежелательная реакция | РАНВЭК 15 мг | Плацебо |
|---|---|---|
| n=1035 (%) | n=1042 (%) | |
| Инфекции верхних дыхательных путей (ИВДП)* | 13,5 | 9,5 |
| Тошнота | 3,5 | 2,2 |
| Кашель | 2,2 | 1,0 |
| Лихорадка | 1,2 | 0 |
| * ИВДП включает: острый синусит, ларингит, назофарингит, боль в ротоглотке, фарингит, фаринготонзиллит, ринит, синусит, тонзиллит и вирусные инфекции верхних дыхательных путей. | ||
Другие нежелательные реакции, о которых сообщалось менее чем у 1 % пациентов в группе, получавшей препарат РАНВЭК 15 мг, и частота возникновения которых была выше, чем в группе плацебо, включали пневмонию, опоясывающий герпес, простой герпес (включая герпес ротовой полости), кандидоз полости рта.
Описание отдельных нежелательных реакцийИнфекцииВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, частота развития инфекций за 12-14 недель в группе пациентов, принимавших РАНВЭК в дозе 15 мг, составила 27,4% по сравнению с 20,9% в группе плацебо. В контролируемых исследованиях с применением метотрексата в качестве препарата сравнения частота развития инфекций за 12-14 недель в группе монотерапии препаратом РАНВЭК в дозе 15 мг составила 19,5% по сравнению с 24,0% в группе метотрексата. Общая частота развития инфекций при длительной терапии в группе пациентов, принимавших РАНВЭК 15 мг, во всех пяти клинических исследованиях 3-й фазы (2630 пациентов) составила 93,7 случая на 100 пациенто-лет.В плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, частота развития тяжелых инфекций за 12-14 недель в группе пациентов, принимавших РАНВЭК в дозе 15 мг, составила 1,2% по сравнению с 0,6% в группе плацебо. В контролируемых исследованиях с применением метотрексата в качестве препарата сравнения частота развития инфекций за 12-14 недель в группе монотерапии препаратом РАНВЭК в дозе 15 мг составила 0,6% по сравнению с 0,4% в группе метотрексата. Общая частота развития тяжелых инфекций при длительной терапии в группе пациентов, принимавших РАНВЭК 15 мг, во всех пяти клинических исследованиях 3-й фазы составила 3,8 случая на 100 пациенто-лет. Наиболее распространенными серьезными инфекциями были пневмония и флегмона. При продолжительном применении препарата частота развития тяжелых инфекций не нарастала.ТуберкулезВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, не наблюдалось случаев активного туберкулеза ни в одной из групп. В исследованиях, где в качестве препарата сравнения применялся метотрексат, не было отмечено случаев развития туберкулеза как в группе монотерапии препаратом РАНВЭК в дозе 15 мг, так и в группе метотрексата в течение 12-14 недель наблюдения. Общая частота развития активного туберкулеза при длительном лечении в группе препарата РАНВЭК в дозе 15 мг во всех пяти клинических исследованиях 3-й фазы составила 0,1 случая на 100 пациенто-лет.Оппортунистические инфекции (за исключением туберкулеза)В плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, частота развития оппортунистических инфекций за 12-14 недель в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, составила 0,5% по сравнению с 0,3% в группе плацебо. В исследованиях с применением метотрексата в качестве препарата сравнения в группе монотерапии препаратом РАНВЭК в дозе 15 мг не было отмечено случаев развития оппортунистических инфекций в течение 12-14 недель наблюдения. Частота развития данных инфекций в группе метотрексата составила 0,2%. Общая частота развития оппортунистических инфекций при длительном лечении в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, во всех пяти клинических исследованиях 3-й фазы составила 0,6 случая на 100 пациенто-лет.Злокачественные новообразованияВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, частота развития злокачественных новообразований, за исключением немеланоцитарного рака кожи (НМРК), в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, составила <0,1% по сравнению с <0,1% в группе плацебо за 12-14 недель наблюдения. В контролируемых исследованиях с применением метотрексата в качестве препарата сравнения частота развития злокачественных новообразований на 12-14 неделях наблюдения в группе монотерапии препаратом РАНВЭК в дозе 15 мг составила 0,6% по сравнению с 0,2% в группе метотрексата. Общая частота развития злокачественных заболеваний при длительном лечении в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, за исключением НМРК, в программе клинического исследования составила 0,8 на 100 пациенто-лет.Перфорация полых органов желудочно-кишечного трактаВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, частота развития перфорации полых органов желудочно-кишечного тракта в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, составила 0,2% по сравнению с 0% в группе плацебо. В контролируемых исследованиях с применением метотрексата в качестве препарата сравнения в течение 12-14 недель не было отмечено случаев развития перфорации органов желудочно-кишечного тракта в группе монотерапии препарата РАНВЭК в дозе 15 мг и в группе метотрексата. Общая частота развития перфорации органов желудочно-кишечного тракта при длительной терапии в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, во всех пяти клинических исследованиях 3-й фазы составила 0.08 случая на 100 пациенто-лет.ТромбозВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, было отмечено 2 случая (0,2%) развития венозной тромбоэмболии (легочной эмболии или тромбоза глубоких вен) в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, по сравнению с 1 случаем (0,1%) в группе плацебо. В контролируемых исследованиях с применением метотрексата в качестве препарата сравнения в течение 12-14 недель сообщалось об 1 случае развития венозной тромбоэмболии (0,2%) в группе монотерапии препарата РАНВЭК в дозе 15 мг и ни одного случая в группе метотрексата. Общая частота развития венозной тромбоэмболии при длительном лечении в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, во всех пяти клинических исследованиях 3-й фазы составила 0,6 случая на 100 пациенто-лет.
Отклонения лабораторных показателей от нормы Повышение активности печеночных трансаминазВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, в течение 12-14 недель повышение активности аланинтрансаминазы (АЛТ) и аспартаттрансаминазы (ACT) до значений, более чем в 3 раза превышающих верхнюю границу нормы (ВГН) по результатам хотя бы одного измерения, наблюдалось у 2,1% и 1,5% пациентов, принимавших препарат РАНВЭК в дозе 15 мг, по сравнению с 1,5% и 0,7% пациентов из группы плацебо. Большинство случаев повышения активности печеночных трансаминаз были преходящими и не имели клинических проявлений.В исследованиях с применением метотрексата в качестве препарата сравнения за период времени 12-14недель повышение активности АЛТ и ACT до значений, более чем в 3 раза превышающих ВГН по результатам хотя бы одного измерения, наблюдалось у 0,8% и 0,4 % пациентов в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг, по сравнению с 1,9% и 0,9% пациентов в группе метотрексата.Частота и выраженность повышения активности АЛТ/АСТ не нарастала во времени, в том числе во время продленных исследований.Повышение уровня липидовТерапия препаратом РАНВЭК в дозе 15 мг сопровождалась повышением показателей содержания липидов в крови, включая уровень общего холестерина, триглицеридов, ЛПНП и ЛПВП. Отношение ЛПНП/ЛПВП не изменялось. Повышение исходного уровня холестерина ЛПНП и ЛПВП достигло максимума к 8-й неделе и после этого оставалось стабильным. В контролируемых исследованиях, длившихся до 12-14 недель, отмечены следующие отклонения показателей в группе пациентов, принимавших препарат РАНВЭК в дозе 15 мг:
Креатинфосфокиназа (КФК)В плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, длившихся до 12-14 недель, наблюдалось повышение уровня КФК. Через 12-14 недель повышение КФК до уровня >5×ВГН было отмечено у 1,0% и 0,3% пациентов в группах пациентов, принимавших препарат РАНВЭК в дозе 15 мг и плацебо соответственно. Большинство случаев повышения показателей до уровня >5×ВГН были временными и не требовали прекращения терапии. Средние уровни КФК повышались через 4 недели, после чего оставались стабильными, в том числе во время более продолжительной терапии.НейтропенияВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, длившихся до 12-14 недель, наблюдалось снижение числа нейтрофилов до показателей ниже 1000 клеток/мм³ по результатам хотя бы одного измерения у 1,1% и <0,1% пациентов в группах, принимавших препарат РАНВЭК в дозе 15 мг и плацебо соответственно. В клинических исследованиях при снижении АЧН до уровня <500 клеток/мм³ терапию прерывали. Характер и частота снижения числа нейтрофилов оставались стабильными на более низком уровне относительно начала исследования, в том числе во время более продолжительной терапии.ЛимфопенияВ плацебо-контролируемых исследованиях, длившихся до 12-14 недель, наблюдалось снижение числа лимфоцитов до показателей ниже 500 клеток/мм³ по результатам хотя бы одного измерения у 0,9% и 0,7% пациентов в группах, принимавших препарат РАНВЭК в дозе 15 мг и плацебо соответственно.АнемияВ плацебо-контролируемых клинических исследованиях, где пациенты в группах получали сопутствующую терапию традиционными БПВП, длившихся до 12-14 недель, наблюдалось снижение уровня гемоглобина до показателей ниже 8 г/дл по результатам хотя бы одного измерения у <0,1% пациентов в обеих группах: принимавших препарат РАНВЭК в дозе 15 мг и группе плацебо.
Передозировка
В рамках клинических исследований максимальная доза упадацитиниба была эквивалентной 60 мг по показателю суточной AUC при приеме 1 раз в сутки препарата пролонгированного действия. Наблюдавшиеся нежелательные явления были сопоставимы с таковыми, наблюдавшимися при введении более низких доз. Специфической токсичности не обнаружено. Ожидалось, что около 90% введенной дозы упадацитиниба (в диапазоне доз, оцениваемых в клинических исследованиях) будет выводиться в течение 24 часов. В случае передозировки рекомендуется наблюдать пациента на предмет развития признаков и симптомов развития нежелательных явлений. Пациентам, у которых развились нежелательные реакции, следует назначить соответствующее лечение.
Взаимодействие
Мощные ингибиторы CYP3A
При совместном применении препарата РАНВЭК с мощными ингибиторами CYP3A (например, кетоконазолом) наблюдается увеличение концентрации упадацитиниба в
Пн-Вс c 10:00 до 21:00